Le règlement européen relatif aux dispositifs médicaux (MDR) de 2026 introduit des changements importants en matière de sécurité électromédicale, d'évaluation biologique, d'étiquetage et dans d'autres secteurs liés aux dispositifs médicaux. Les fabricants doivent examiner les clauses applicables et les données probantes existantes avant de commander de nouveaux équipements ou de répéter les tests.
Correction de la portée :
La décision d'exécution (UE) 2026/1231 de la Commission constitue une mise à jour générale de la norme harmonisée relative aux dispositifs médicaux (MDR). La décision d'exécution (UE) 2026/1313 de la Commission est plus ciblée et met à jour la norme harmonisée de référence du règlement relatif aux dispositifs médicaux de diagnostic in vitro (IVDR) EN ISO 15223-1:2021/A1:2025. Il ne faut pas la qualifier de refonte générale des essais de sécurité électrique des dispositifs médicaux de diagnostic in vitro (IVD).
Normes harmonisées du règlement européen relatif aux dispositifs médicaux (MDR) 2026 : Résumé
La Commission européenne a publié deux mises à jour de normes harmonisées au Journal officiel de l'Union européenne en juin 2026. La décision (UE) 2026/1231 modifie la liste MDR au titre du règlement (UE) 2017/745, tandis que la décision (UE) 2026/1313 modifie la liste IVDR au titre du règlement (UE) 2017/746.
Pour de nombreux clients de KingPo, la norme EN 60601-1:2006/A13:2024, intégrée au règlement MDR, constitue l'ajout le plus pertinent. Les fabricants et les laboratoires doivent revoir leurs plans de test, dispositifs de mesure, systèmes de mesure, périmètres d'étalonnage et documentations techniques existants. Cela ne signifie pas que chaque dispositif électromédical doive être entièrement testé à nouveau ni que chaque nouvelle référence nécessite un nouvel appareil.
Mise à jour générale du MDR
Décision (UE) 2026/1231
Équipements électromédicaux, évaluation biologique, symboles, équipements de transfusion, optique ophtalmique, implants, laveurs-désinfecteurs, prothèses et protection contre les objets tranchants.
Mise à jour ciblée sur le règlement IVDR
Décision (UE) 2026/1313
EN ISO 15223-1:2021/A1:2025 concernant les symboles utilisés avec les informations fournies par le fabricant.
Qu’est-ce qui a changé dans les normes harmonisées MDR de l’UE 2026 ?
sécurité électromédicale
La norme EN 60601-1:2006/A13:2024 a été ajoutée à la liste des normes harmonisées du règlement MDR.
Luminothérapie à domicile
La norme EN IEC 60601-2-83:2020/A1:2025 a été ajoutée pour les équipements de luminothérapie à domicile concernés.
Évaluation biologique
La norme EN ISO 10993-1:2025 et plusieurs amendements connexes ont été ajoutés ou mis à jour.
Symboles d'étiquetage
La norme EN ISO 15223-1:2021/A1:2025 a été citée à la fois dans le cadre du MDR et de l'IVDR.
Secteurs de périphériques supplémentaires
Les kits de transfusion, les laveurs-désinfecteurs, les produits ophtalmiques, les implants, les prothèses et les dispositifs de protection contre les objets tranchants étaient couverts.
Calendrier de transition
Le rectificatif a corrigé la date de transition pertinente de la norme EN ISO 15223-1 en vertu de la décision 2026/1231 au 17 juin 2031.
Qu’est-ce qu’une norme harmonisée de l’UE ?
Une norme européenne harmonisée est élaborée par un organisme de normalisation européen reconnu, à la demande de la Commission européenne. Une fois publiée au Journal officiel, l'application des dispositions pertinentes peut créer une présomption de conformité aux exigences du règlement (UE) 2017/744 (RDM) ou du règlement (UE) 2018/744 (RDM-IV) couvertes par cette norme.
Cette présomption est limitée. Elle ne remplace pas l'analyse réglementaire spécifique au dispositif, la gestion des risques, la vérification, les données cliniques ou de performance, les obligations post-commercialisation ni l'examen par un organisme notifié.
- Vérifiez si la norme s'applique à l'appareil.
- Cartographiez les exigences générales de sécurité et de performance couvertes.
- Exclusions de documents, dérogations et méthodes alternatives.
- Évaluer si les preuves d'essais existantes restent techniquement valides.
- Coordonner les modifications importantes avec l'organisme notifié responsable.
Principaux changements apportés au règlement (UE) 2026/1231
EN 60601-1:2006/A13:2024
La décision 2026/1231 ajoute la norme EN 60601-1:2006, ainsi que son amendement A13:2024, à la liste des normes harmonisées du règlement MDR. Cette modification concerne directement les dispositifs médicaux alimentés électriquement et les laboratoires réalisant des essais de sécurité de base et de performances essentielles.
Un programme complet IEC/EN 60601-1 ne s'effectue pas avec un seul testeur universel. Selon l'appareil, les clauses applicables et le plan d'essais en laboratoire, la configuration peut comprendre :
- Mesure de la puissance absorbée et conditionnement de l'alimentation.
- Continuité de la mise à la terre de protection, courant de fuite et courant auxiliaire patient.
- Évaluation de la rigidité diélectrique et de l'isolation.
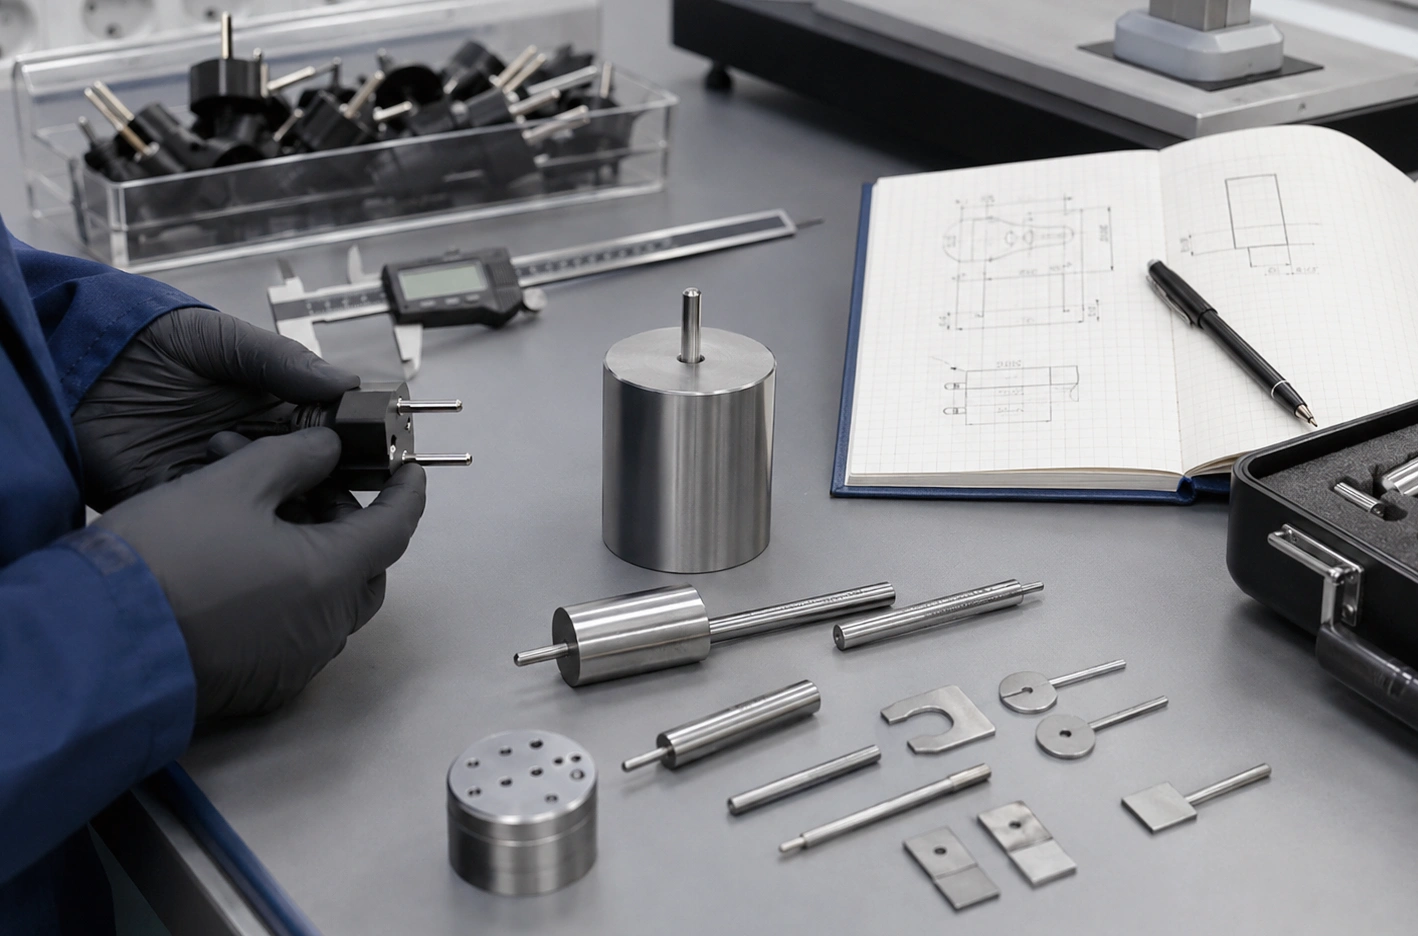
- Sondes de test pour l'évaluation des parties accessibles.
- Tests d'élévation de température et de fonctionnement anormal.
- Résistance mécanique, stabilité et charge du système de support.
- Évaluation de la protection contre les infiltrations.
- Tests de protection contre la défibrillation et de réduction de l'énergie.
- Évaluations de la tension de service, des lignes de fuite, des distances d'isolement et des risques d'incendie.
EN IEC 60601-2-83:2020/A1:2025
Cette norme particulière porte sur la sécurité de base et les performances essentielles des appareils de luminothérapie à domicile. Les fabricants concernés doivent examiner les modifications apportées aux conditions d'essai, aux définitions des performances essentielles, aux contrôles des rayonnements optiques, aux évaluations thermiques, au marquage, aux instructions et aux essais de fonctionnement anormal.
Il s'agit d'une mise à jour spécifique à un appareil. Elle ne doit pas être présentée comme preuve que toutes les normes particulières de la CEI 60601 ont été modifiées par la décision 2026/1231.
Normes d'évaluation biologique
La décision ajoute ou modifie des références, notamment EN ISO 10993-1:2025, EN ISO 10993-5:2009/A11:2025, EN ISO 10993-12:2021/A1:2025, EN ISO 10993-17:2023/A1:2025 et EN ISO. 10993-23:2021/A1:2025.
La réponse appropriée consiste en une évaluation documentée des lacunes, et non en la répétition automatique de chaque test biologique antérieur. Il convient d'examiner les matériaux, les procédés de fabrication, le type et la durée du contact avec le corps, la caractérisation chimique, la préparation des échantillons, les conditions d'extraction, la méthodologie toxicologique et la validité scientifique des données existantes.
EN ISO 15223-1 Symboles d'étiquetage
Les deux décisions font référence à la norme EN ISO 15223-1:2021/A1:2025. L'amendement introduit une définition du terme « représentant autorisé » et modifie le symbole CE REP afin qu'il ne soit pas spécifique à un pays ou une région.
Les contrôles potentiellement concernés comprennent les étiquettes, les illustrations d'emballage, les instructions d'utilisation, l'étiquetage électronique, les informations sur les représentants autorisés, la gestion des traductions, les stocks des distributeurs et le contrôle des modifications des illustrations.
Date correcte :
Le rectificatif publié le 22 juin 2026 modifie la date applicable dans la décision 2026/1231 du 15 juin 2031 au 17 juin 2031.
Autres normes ajoutées
| Région | Références | Sujets probables de l'examen |
|---|---|---|
| matériel de transfusion | EN ISO 1135-4:2025 ; EN ISO 1135-5:2025 | Exigences de performance, utilisation de la perfusion sous pression et configuration de test. |
| Optique ophtalmique | EN ISO 12870:2025 ; EN ISO 14889:2025 | Exigences, méthodes et critères d'acceptation des montures et des verres. |
| Implants mammaires | EN ISO 14607: 2025 | Exigences spécifiques à l'appareil et preuves de vérification. |
| Laveurs-désinfecteurs | EN ISO 15883-1, -2, -3 et -7:2025 | Désinfection thermique/chimique, performance et validation du procédé. |
| Prothèses | EN ISO 22675: 2025 | Essais mécaniques des dispositifs cheville-pied et des unités de pied. |
| Protection contre les objets tranchants | EN ISO 23908: 2025 | Mécanismes de protection et méthodes d'essai pour les objets tranchants à usage unique. |
Que doivent faire les fabricants et les laboratoires maintenant
Élaborer une matrice des normes applicables
Consigner les éditions précédentes et nouvelles, les modèles d'appareils concernés, les GSPR couverts, les rapports existants, les lacunes identifiées, le responsable et la date d'achèvement.
Effectuer une évaluation des écarts au niveau des clauses
Comparer les méthodes, les critères d'acceptation, le conditionnement, la préparation des échantillons, les charges, les dispositifs de fixation, l'incertitude, les quantités d'échantillons, le marquage et les exigences en matière de documentation.
Examiner l'équipement de laboratoire
Vérifier la portée, la précision, la résolution, la géométrie du dispositif, la répétabilité, l'état d'étalonnage, le logiciel, les protections de sécurité et la capacité d'exportation des données.
Se coordonner avec l'organisme notifié
Discuter des effets matériels sur les évaluations actives, les audits de surveillance, les renouvellements de certificats, les changements importants, les évaluations biologiques et les transitions d'étiquetage.
acquisition d'équipements de contrôle
Fournissez au fournisseur l'édition standard, la clause, les schémas de l'appareil, les plages de fonctionnement, la séquence de test, les attentes en matière d'étalonnage et le format de rapport requis.
Comment KingPo soutient la préparation aux tests des dispositifs médicaux
Tableau de correspondance des équipements KingPo
Utilisez ce tableau pour distinguer les travaux de révision des normes des besoins d'essais liés aux équipements. Certaines mises à jour du règlement MDR nécessitent une révision des équipements de laboratoire, tandis que d'autres requièrent principalement un contrôle documentaire, une révision de l'étiquetage ou une évaluation des écarts en matière d'évaluation biologique.
| Zone de mise à jour MDR | Préoccupation liée aux tests | Équipements liés à KingPo |
|---|---|---|
| EN 60601-1:2006/A13:2024 | Courant de fuite, rigidité diélectrique, sécurité mécanique | Équipement de test IEC 60601-1 |
| EN CEI 60601-2-83 | sécurité de la luminothérapie à domicile | Assistance aux tests de sécurité électrique, thermique et optique |
| Mises à jour de la norme EN ISO 10993 | Planification de l'évaluation biologique | Non axé sur l'équipement ; évaluation des lacunes documentaires |
| EN ISO 15223-1/A1 | Symboles d'étiquetage | Ce n'est pas un problème lié au matériel de test. |
| vérification des connecteurs ISO 80369 | Tests de connecteurs de petit calibre | Calibres Luer et équipements de test de connecteurs conformes à la norme ISO 80369 |
Planification des équipements IEC 60601-1
Sélection, basée sur des clauses, d'instruments de test, de sondes, de réseaux, de dispositifs mécaniques, de systèmes de rigidité diélectrique, d'équipements de mesure des courants de fuite et de configurations personnalisées.
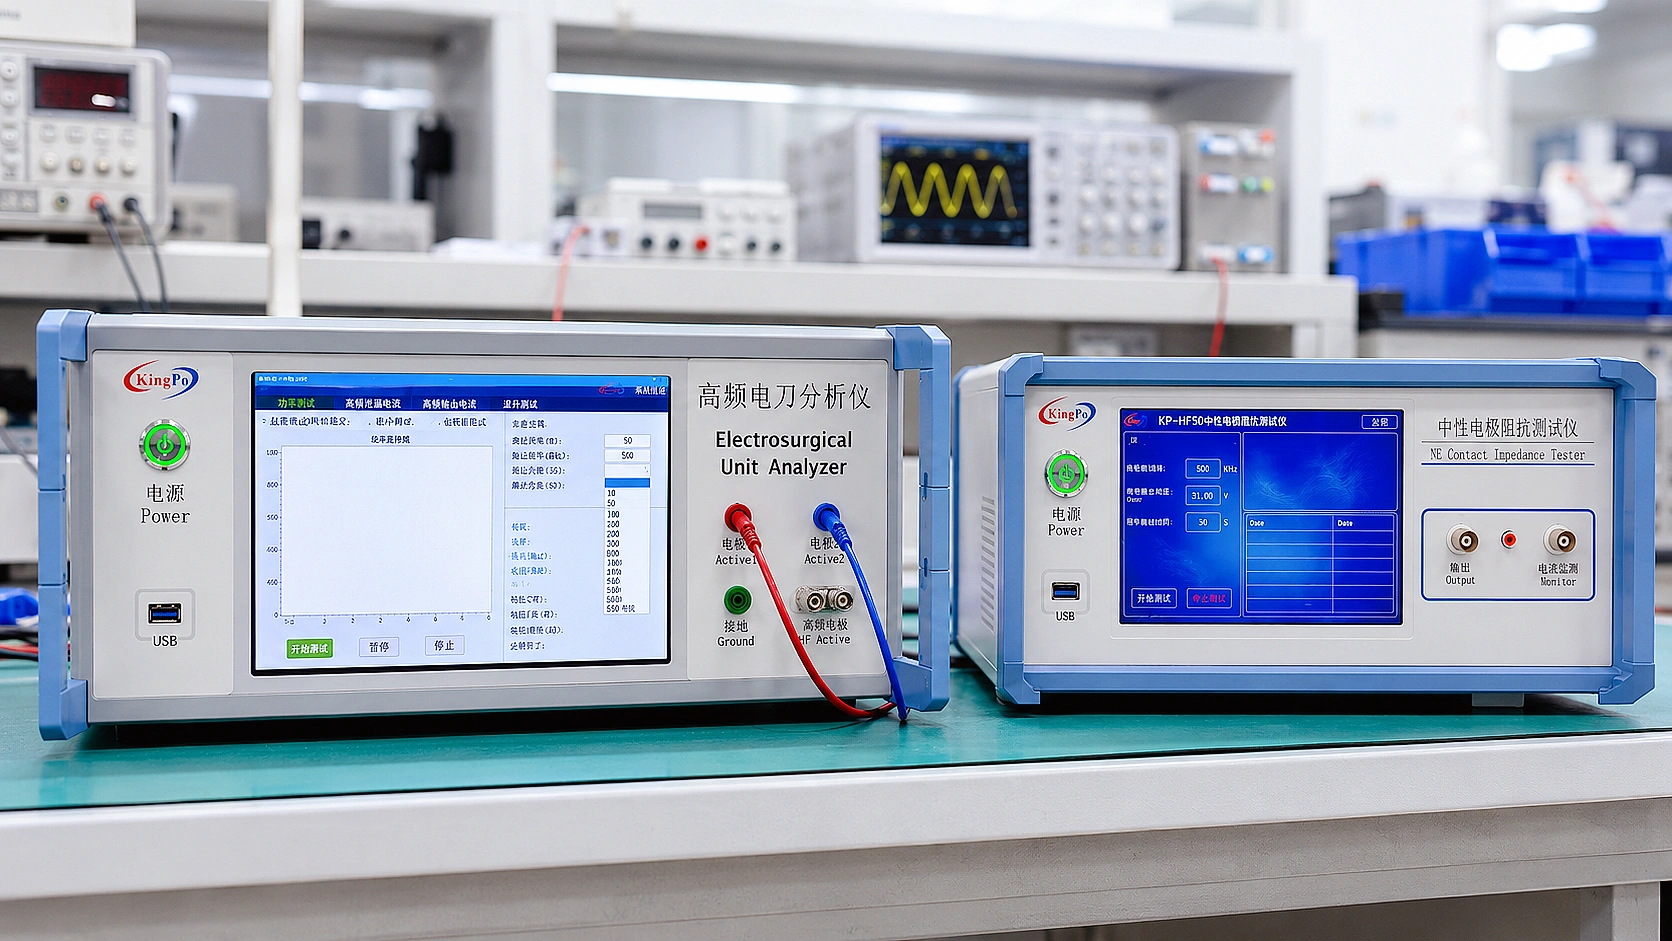
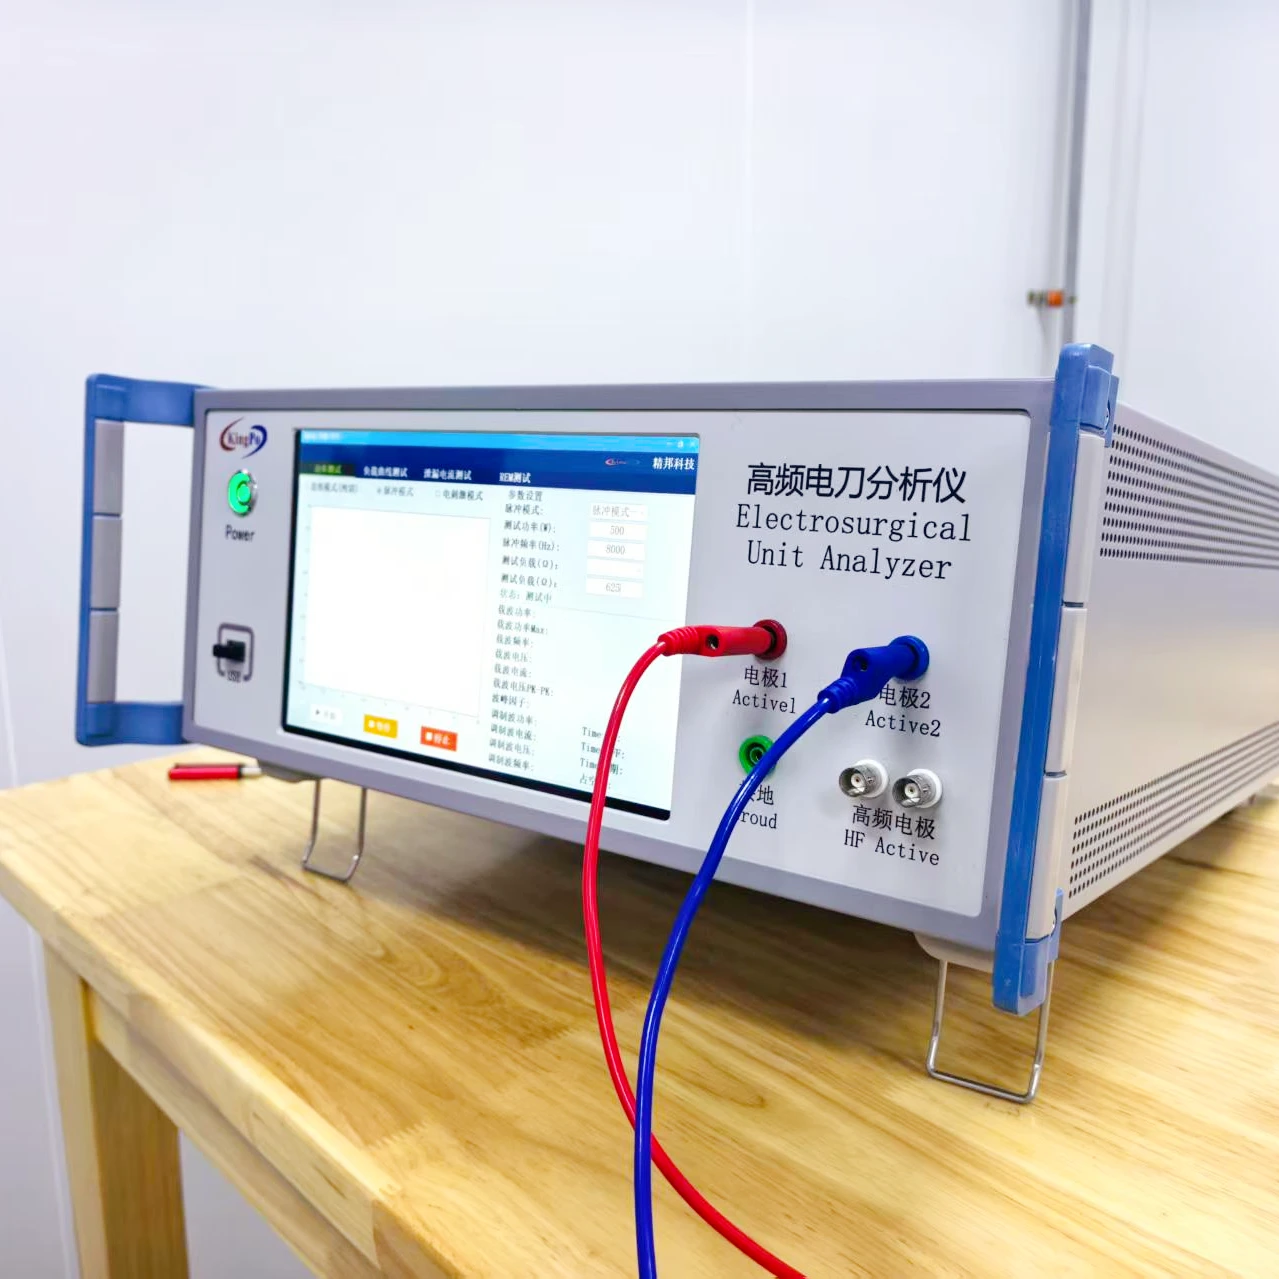
Essais électrochirurgicaux selon la norme IEC 60601-2-2
Cartographie des équipements pour la sécurité et les performances des unités électrochirurgicales, y compris l'analyseur ESU haute fréquence KP-8850 et les solutions de test d'électrode neutre.
Consultez le guide des équipements IEC 60601-2-2 →
Présentation de l'analyseur ESU KP-8850 →
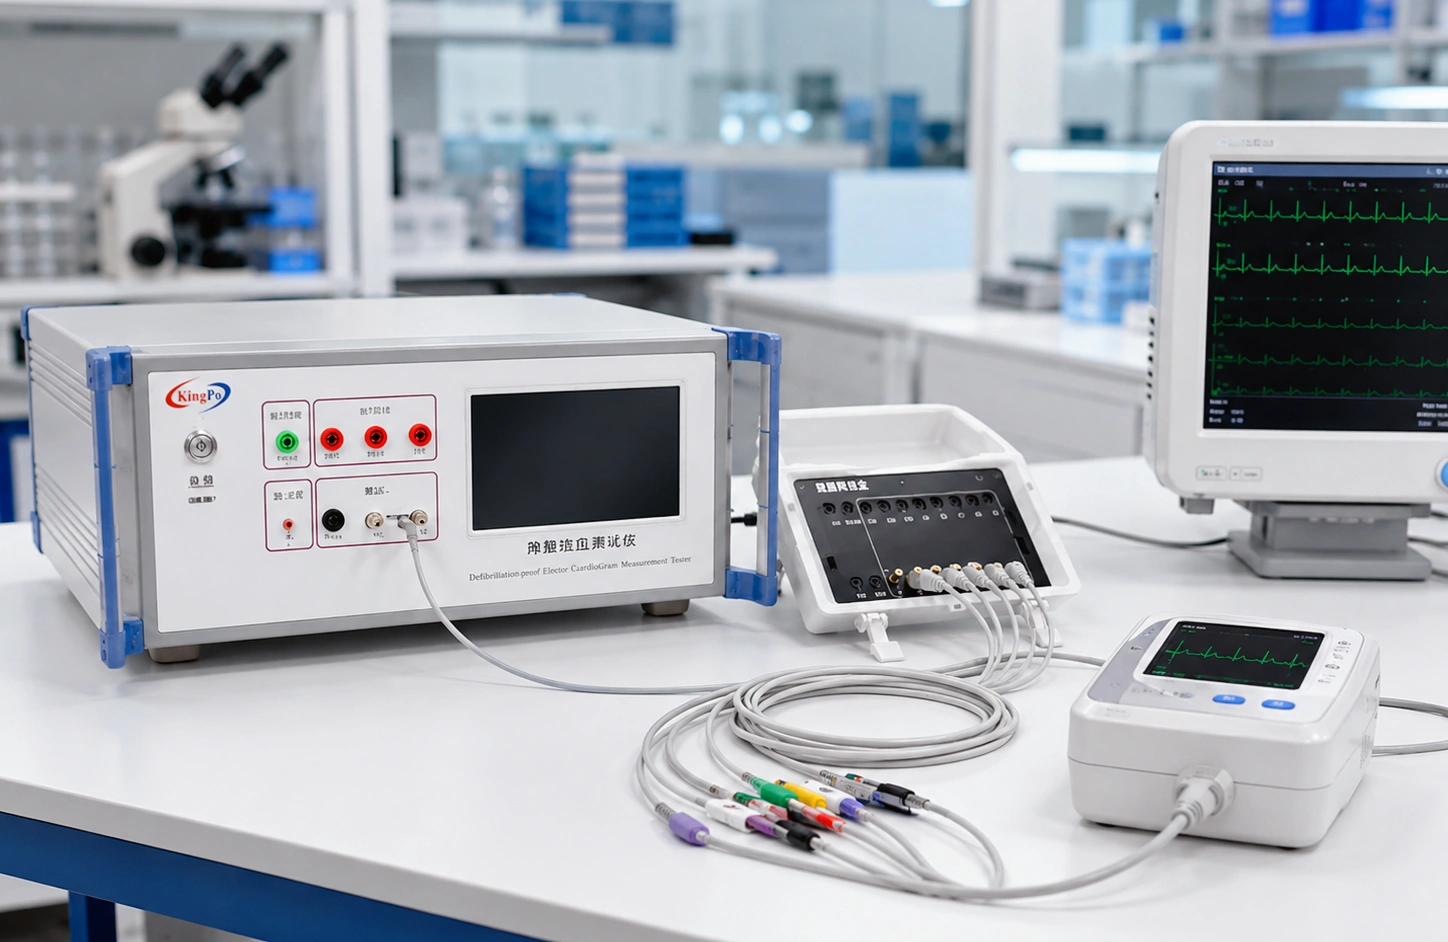
Tests d'ECG et de défibrillation
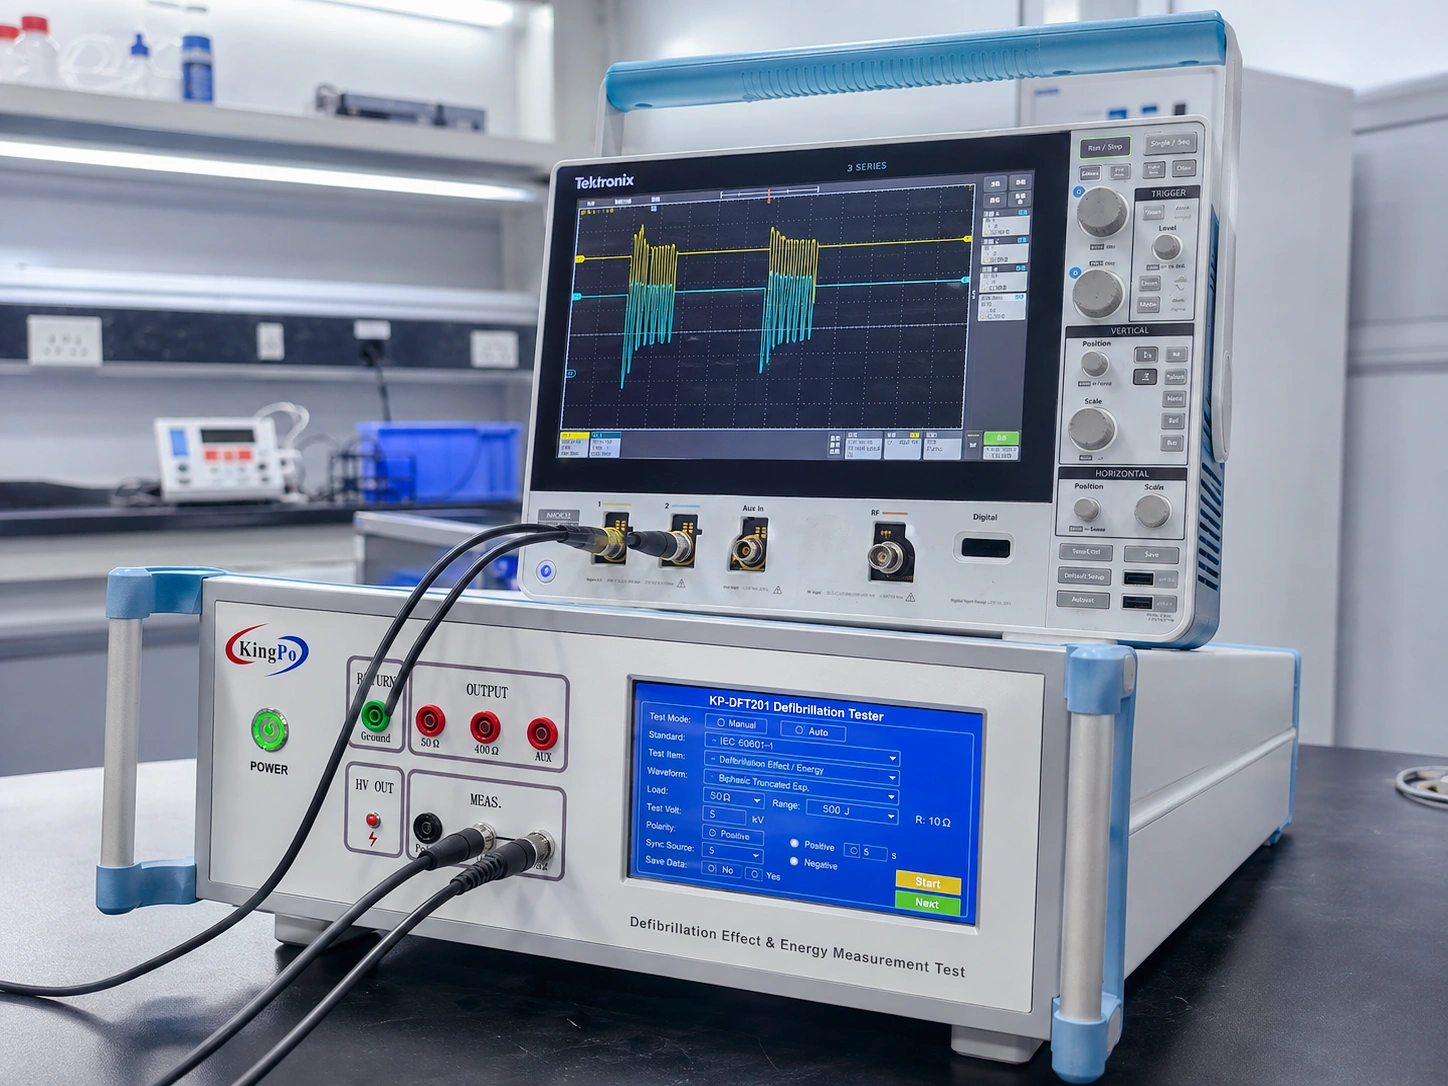
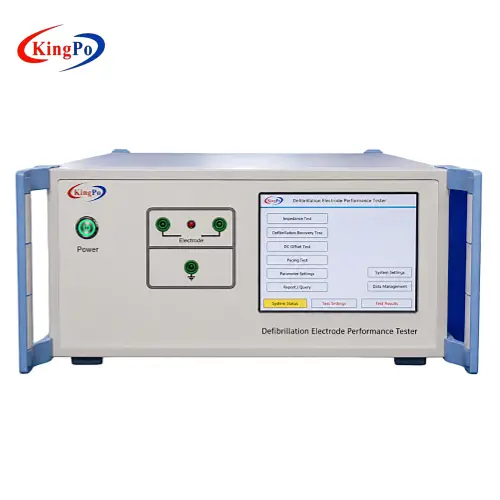
Systèmes d'évaluation des performances des électrodes ECG jetables et de test de l'effet ou de l'énergie de défibrillation, sélectionnés selon la norme et la clause applicables.
Testeur de performance des électrodes ECG →
Testeur d'effet et d'énergie de défibrillation →
Vérification des connecteurs ISO 80369
Calibres Luer, connecteurs de référence de l'annexe C et assistance aux tests liés à la norme ISO 80369-20 pour la vérification des connecteurs médicaux de petit diamètre.
Liste de contrôle pour l'acquisition d'équipements de tests médicaux
- Quelles sont les éditions standard et les modifications exactes qui s'appliquent ?
- La référence est-elle harmonisée au titre du MDR ou du IVDR ?
- Quelles clauses s'appliquent à l'appareil ?
- Quelles sont les plages de valeurs, la précision et l'incertitude requises ?
- Des appareils ou dispositifs de référence spéciaux sont-ils nécessaires ?
- Une calibration accréditée ISO/IEC 17025 est-elle requise ?
- Le système doit-il exporter des données ou se connecter à un LIMS ?
- L'automatisation ou les tests sans surveillance sont-ils nécessaires ?
- L'équipement est-il destiné au criblage R&D ou aux essais de type formels ?
- L'ensemble du dispositif a-t-il été examiné par le laboratoire responsable ?
Conclusion
La mise à jour des normes harmonisées de l'UE au titre du règlement MDR 2026, conformément à la décision 2026/1231, est vaste et comprend les normes EN 60601-1:2006/A13:2024, EN IEC 60601-2-83:2020/A1:2025, de multiples références à la norme EN ISO 10993, la norme EN ISO 15223-1:2021/A1:2025 et des normes pour plusieurs autres secteurs de dispositifs médicaux.
La décision 2026/1313 est plus restrictive et met à jour la référence harmonisée du règlement IVDR pour la norme EN ISO 15223-1:2021/A1:2025. Les fabricants doivent procéder à un examen au niveau des articles des normes, des preuves de vérification, de l'étiquetage, de la gestion des risques et des capacités du laboratoire avant de décider si de nouveaux essais ou équipements sont nécessaires.
Foire aux questions sur les normes harmonisées du règlement MDR de l'UE 2026
Sources officielles
Besoin d'une proposition fondée sur des clauses pour les normes harmonisées MDR de l'UE 2026 ?
Veuillez transmettre à KingPo la norme applicable, le numéro de clause, le type d'appareil, un schéma d'exemple, la plage de mesure requise, les besoins d'automatisation et les exigences d'étalonnage. Notre équipe d'ingénieurs pourra examiner la configuration de test complète avant de vous établir un devis.
Avertissement relatif à la conformité : Cet article constitue un aperçu technique et ne remplace pas les règlements officiels MDR et IVDR, les normes harmonisées, les instructions des organismes notifiés ni les avis juridiques. Veuillez toujours vous référer à l’édition officielle de la norme et aux exigences applicables au dispositif et au projet d’évaluation de la conformité concernés.