El Reglamento Europeo de Dispositivos Médicos (EU MDR) de 2026 introduce cambios importantes en materia de seguridad electromédica, evaluación biológica, etiquetado y otros sectores relacionados con los dispositivos médicos. Los fabricantes deben revisar las cláusulas aplicables y la evidencia existente antes de solicitar nuevos equipos o repetir pruebas.
Corrección del alcance:
La Decisión de Ejecución (UE) 2026/1231 de la Comisión es una actualización general de la norma armonizada del Reglamento de Dispositivos Médicos (MDR). La Decisión de Ejecución (UE) 2026/1313 de la Comisión es más específica y actualiza la referencia de la norma armonizada del Reglamento de Dispositivos Médicos de Diagnóstico In Vitro (IVDR) para la norma EN ISO 15223-1:2021/A1:2025. No debe describirse como una revisión general de los ensayos de seguridad eléctrica para diagnóstico in vitro (IVD).
Normas armonizadas del Reglamento de Dispositivos Médicos de la UE (MDR) 2026: Resumen ejecutivo
La Comisión Europea publicó dos actualizaciones de normas armonizadas en el Diario Oficial de la Unión Europea en junio de 2026. La Decisión (UE) 2026/1231 modifica la lista MDR en virtud del Reglamento (UE) 2017/745, mientras que la Decisión (UE) 2026/1313 modifica la lista IVDR en virtud del Reglamento (UE) 2017/746.
Para muchos clientes de KingPo, la adición más relevante es la norma EN 60601-1:2006/A13:2024 del Reglamento de Dispositivos Médicos (MDR). Los fabricantes y laboratorios deben revisar sus planes de prueba, dispositivos, sistemas de medición, alcance de calibración y documentación técnica. Esto no significa que todos los dispositivos electromédicos deban someterse a pruebas completamente nuevas ni que cada nueva referencia requiera una máquina nueva.
Actualización general sobre el MDR
Decisión (UE) 2026/1231
Equipos electromédicos, evaluación biológica, símbolos, equipos de transfusión, óptica oftálmica, implantes, lavadoras-desinfectadoras, prótesis y protección contra objetos punzantes.
Actualización específica sobre el IVDR
Decisión (UE) 2026/1313
EN ISO 15223-1:2021/A1:2025 relativa a los símbolos utilizados con información suministrada por el fabricante.
¿Qué cambios se introdujeron en las normas armonizadas del Reglamento de Dispositivos Médicos de la UE de 2026?
Seguridad eléctrica médica
La norma EN 60601-1:2006/A13:2024 se ha añadido a la lista de normas armonizadas del Reglamento de Dispositivos Médicos (MDR).
Terapia de luz en casa
Se añadió la norma EN IEC 60601-2-83:2020/A1:2025 para los equipos de fototerapia domésticos aplicables.
Evaluación biológica
Se añadieron o actualizaron la norma EN ISO 10993-1:2025 y varias enmiendas relacionadas.
Símbolos de etiquetado
La norma EN ISO 15223-1:2021/A1:2025 se cita tanto en el marco del MDR como del IVDR.
Sectores de dispositivos adicionales
Se incluyeron equipos de transfusión, lavadoras-desinfectadoras, productos oftálmicos, implantes, prótesis y protección contra objetos punzantes.
Momento de la transición
La corrección modificó la fecha de transición pertinente de la norma EN ISO 15223-1, según la Decisión 2026/1231, estableciéndola en el 17 de junio de 2031.
¿Qué es una norma armonizada de la UE?
Una norma europea armonizada es desarrollada por un organismo de normalización europeo reconocido, a solicitud de la Comisión Europea. Una vez publicada la referencia en el Diario Oficial, la aplicación de las disposiciones pertinentes puede generar una presunción de conformidad con los requisitos del Reglamento de Dispositivos Médicos (MDR) o del Reglamento de Productos Sanitarios para Diagnóstico In Vitro (IVDR) contemplados en dicha norma.
Esa presunción es limitada. No sustituye el análisis regulatorio específico del dispositivo, la gestión de riesgos, la verificación, la evidencia clínica o de rendimiento, las obligaciones posteriores a la comercialización ni la revisión del organismo notificado.
- Confirme si la norma se aplica al dispositivo.
- Mapea los requisitos generales de seguridad y rendimiento que se contemplan.
- Documentar exclusiones, desviaciones y métodos alternativos.
- Evaluar si las pruebas existentes siguen siendo técnicamente válidas.
- Coordinar los cambios importantes con el organismo notificado responsable.
Principales cambios en el Reglamento de Dispositivos Médicos (MDR) según la Decisión (UE) 2026/1231
EN 60601-1:2006/A13:2024
La Decisión 2026/1231 añade la norma EN 60601-1:2006, junto con la enmienda A13:2024, a la lista de normas armonizadas del Reglamento de Dispositivos Médicos (MDR). Este cambio afecta directamente a los dispositivos médicos eléctricos y a los laboratorios que realizan ensayos básicos de seguridad y de funcionamiento esencial.
Un programa completo de IEC/EN 60601-1 no se realiza con un único comprobador universal. Dependiendo del dispositivo, las cláusulas aplicables y el plan de pruebas de laboratorio, la configuración puede incluir:
- Medición de la potencia de entrada y acondicionamiento de la alimentación.
- Continuidad de la toma de tierra de protección, corriente de fuga y corriente auxiliar del paciente.
- Evaluación de la rigidez dieléctrica y el aislamiento.
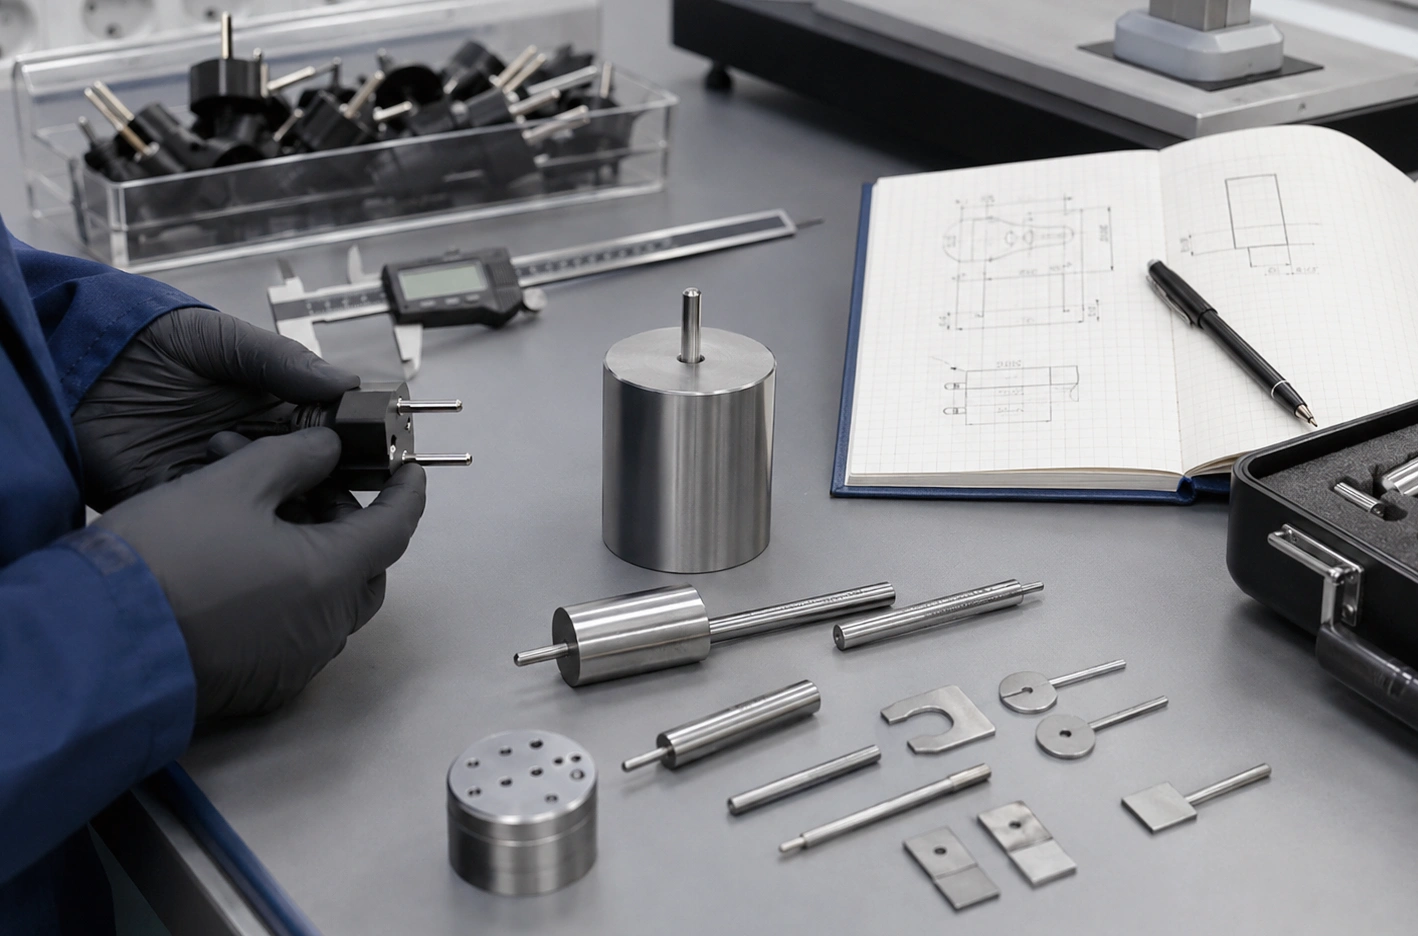
- Sondas de prueba para la evaluación de partes accesibles.
- Aumento de temperatura y pruebas de funcionamiento anómalo.
- Resistencia mecánica, estabilidad y capacidad de carga del sistema de soporte.
- Evaluación de la protección contra la entrada de contaminantes.
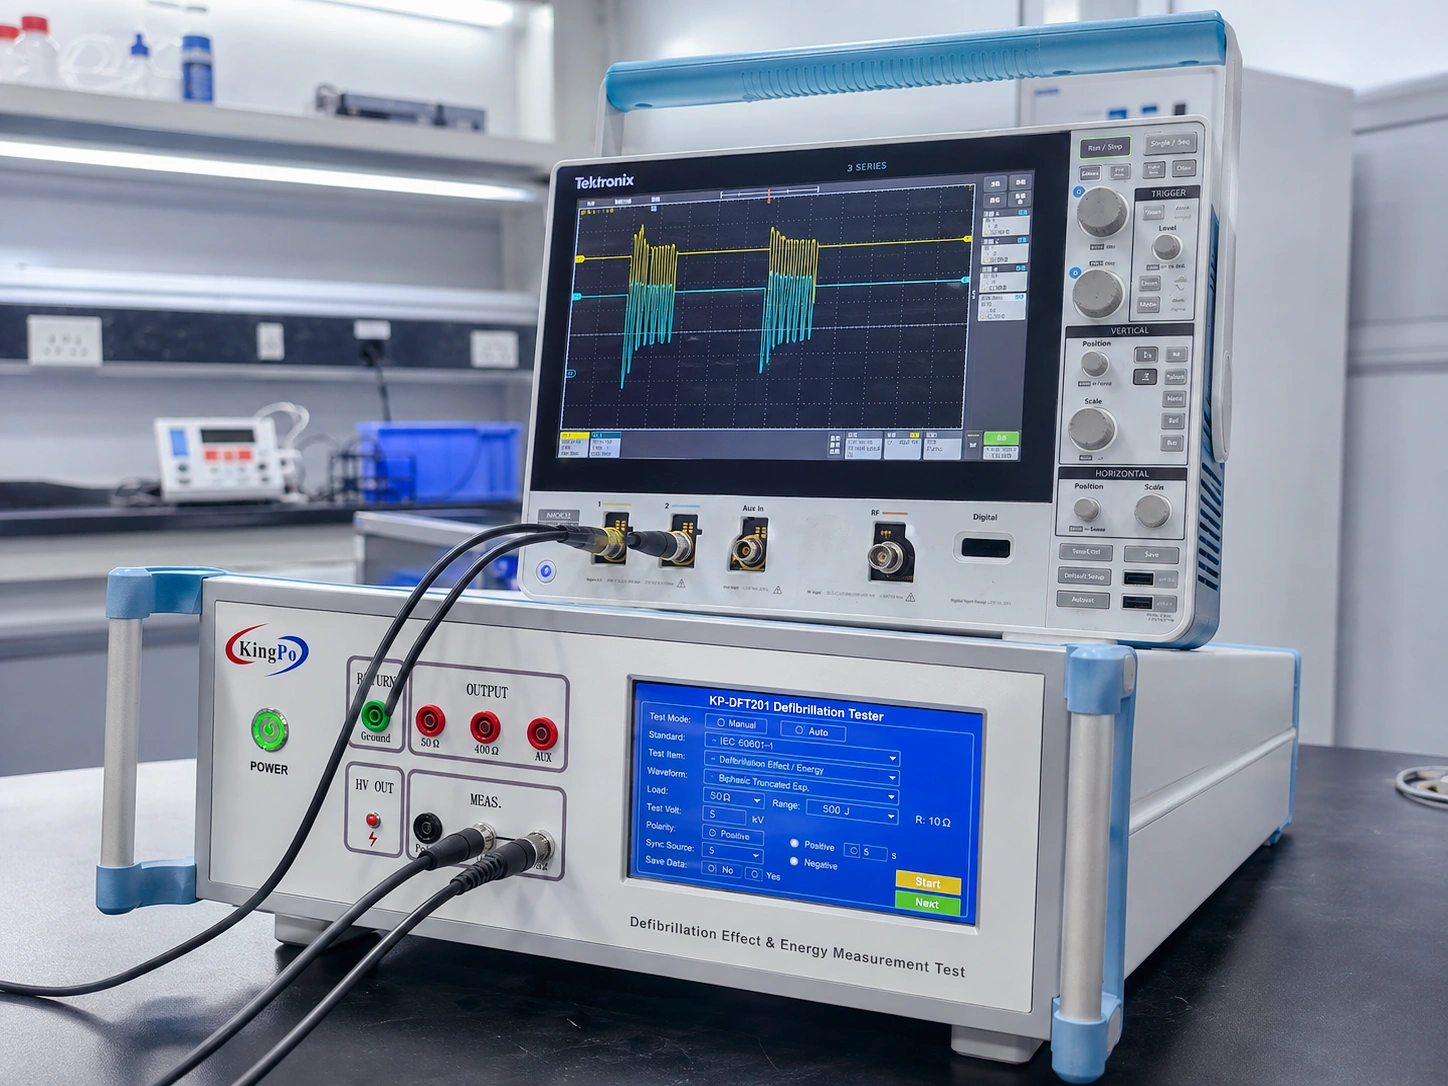
- Pruebas de protección contra desfibrilación y reducción de energía.
- Evaluaciones de tensión de trabajo, distancia de fuga, distancia de seguridad y riesgo de incendio.
EN IEC 60601-2-83:2020/A1:2025
Esta norma en particular aborda la seguridad básica y el rendimiento esencial de los equipos de fototerapia para uso doméstico. Los fabricantes que cumplan con los requisitos deben revisar los cambios en las condiciones de prueba, las definiciones de rendimiento esencial, los controles de radiación óptica, las evaluaciones térmicas, el marcado, las instrucciones y las pruebas de funcionamiento anómalo.
Esta es una actualización específica para el dispositivo. No debe presentarse como prueba de que todas las normas particulares IEC 60601 fueron modificadas por la Decisión 2026/1231.
Estándares de evaluación biológica
La decisión añade o modifica referencias que incluyen EN ISO 10993-1:2025, EN ISO 10993-5:2009/A11:2025, EN ISO 10993-12:2021/A1:2025, EN ISO 10993-17:2023/A1:2025 y EN ISO 10993-23:2021/A1:2025.
La respuesta correcta consiste en una evaluación documentada de las deficiencias, no en la repetición automática de todas las pruebas biológicas históricas. Es necesario revisar los materiales, los procesos de fabricación, el tipo y la duración del contacto con el cuerpo, la caracterización química, la preparación de las muestras, las condiciones de extracción, la metodología toxicológica y la validez científica de la evidencia existente.
EN ISO 15223-1 Símbolos de etiquetado
Ambas decisiones hacen referencia a la norma EN ISO 15223-1:2021/A1:2025. La modificación introduce un término definido para el representante autorizado y modifica el símbolo CE REP para que no sea específico de un país o región.
Entre los controles que podrían verse afectados se incluyen las etiquetas, el diseño del embalaje, las instrucciones de uso, el etiquetado electrónico, la información del representante autorizado, la gestión de traducciones, el inventario del distribuidor y el control de cambios en el diseño gráfico.
Fecha correcta:
La corrección publicada el 22 de junio de 2026 cambia la fecha aplicable en la Decisión 2026/1231 del 15 de junio de 2031 al 17 de junio de 2031.
Se han añadido otros estándares
| Área | Referencias | Enfoque probable de la revisión |
|---|---|---|
| Equipo de transfusión | EN ISO 1135-4:2025; EN ISO 1135-5:2025 | Requisitos de rendimiento, uso de la infusión a presión y configuración de la prueba. |
| Óptica oftálmica | EN ISO 12870:2025; EN ISO 14889:2025 | Requisitos, métodos y criterios de aceptación de monturas y lentes. |
| implantes mamarios | EN ISO 14607: 2025 | Requisitos específicos del dispositivo y pruebas de verificación. |
| Lavadoras-desinfectadoras | EN ISO 15883-1, -2, -3 y -7:2025 | Desinfección térmica/química, rendimiento del proceso y validación. |
| Prótesis | EN ISO 22675: 2025 | Pruebas mecánicas de dispositivos para tobillo y pie y unidades para el pie. |
| Protección contra objetos punzantes | EN ISO 23908: 2025 | Mecanismos de protección y métodos de ensayo para objetos punzantes de un solo uso. |
Qué deben hacer ahora los fabricantes y los laboratorios
Construir una matriz de estándares aplicables
Registrar las ediciones anteriores y nuevas, los modelos de dispositivos afectados, los GSPR cubiertos, los informes existentes, las deficiencias identificadas, el propietario responsable y la fecha de finalización.
Realizar una evaluación de brechas a nivel de cláusula
Compare los métodos, los criterios de aceptación, el acondicionamiento, la preparación de las muestras, las cargas, los dispositivos de sujeción, la incertidumbre, las cantidades de muestra, el marcado y los requisitos de documentación.
Revisar el equipo de laboratorio
Confirme el rango, la precisión, la resolución, la geometría del dispositivo, la repetibilidad, el estado de calibración, el software, las protecciones de seguridad y la capacidad de exportación de datos.
Coordinar con el organismo notificado
Analizar los efectos materiales en las evaluaciones activas, las auditorías de vigilancia, las renovaciones de certificados, los cambios significativos, las evaluaciones biológicas y las transiciones de etiquetado.
Adquisición de equipos de control
Proporcione al proveedor la edición estándar, la cláusula, los planos del dispositivo, los rangos de funcionamiento, la secuencia de pruebas, las expectativas de calibración y el formato de informe requerido.
Cómo KingPo apoya la preparación para las pruebas de dispositivos médicos
Tabla de mapeo de equipos KingPo
Utilice esta tabla para diferenciar el trabajo de revisión de estándares de las necesidades de pruebas relacionadas con los equipos. Algunas actualizaciones del MDR requieren la revisión de equipos de laboratorio, mientras que otras requieren principalmente el control de documentos, la revisión del etiquetado o una evaluación de las deficiencias en la evaluación biológica.
| Área de actualización de MDR | Preocupación por las pruebas | Equipos relacionados con KingPo |
|---|---|---|
| EN 60601-1:2006/A13:2024 | Corriente de fuga, rigidez dieléctrica, seguridad mecánica | Equipos de prueba IEC 60601-1 |
| EN CEI 60601-2-83 | Seguridad en la terapia de luz doméstica | Soporte para pruebas de seguridad eléctrica, térmicas y ópticas |
| Actualizaciones de la norma EN ISO 10993 | Planificación de la evaluación biológica | No depende del equipo; evaluación de brechas de documentación |
| EN ISO 15223-1/A1 | Símbolos de etiquetado | No es un problema del equipo de prueba. |
| Verificación de conectores ISO 80369 | Pruebas de conectores de pequeño diámetro | Calibradores Luer y equipos de prueba de conectores según la norma ISO 80369. |
Planificación de equipos según la norma IEC 60601-1
Selección, basada en cláusulas específicas, de instrumentos de prueba, sondas, redes, dispositivos mecánicos, sistemas de rigidez dieléctrica, equipos de corriente de fuga y configuraciones personalizadas.
IEC 60601-2-2 Ensayos electroquirúrgicos
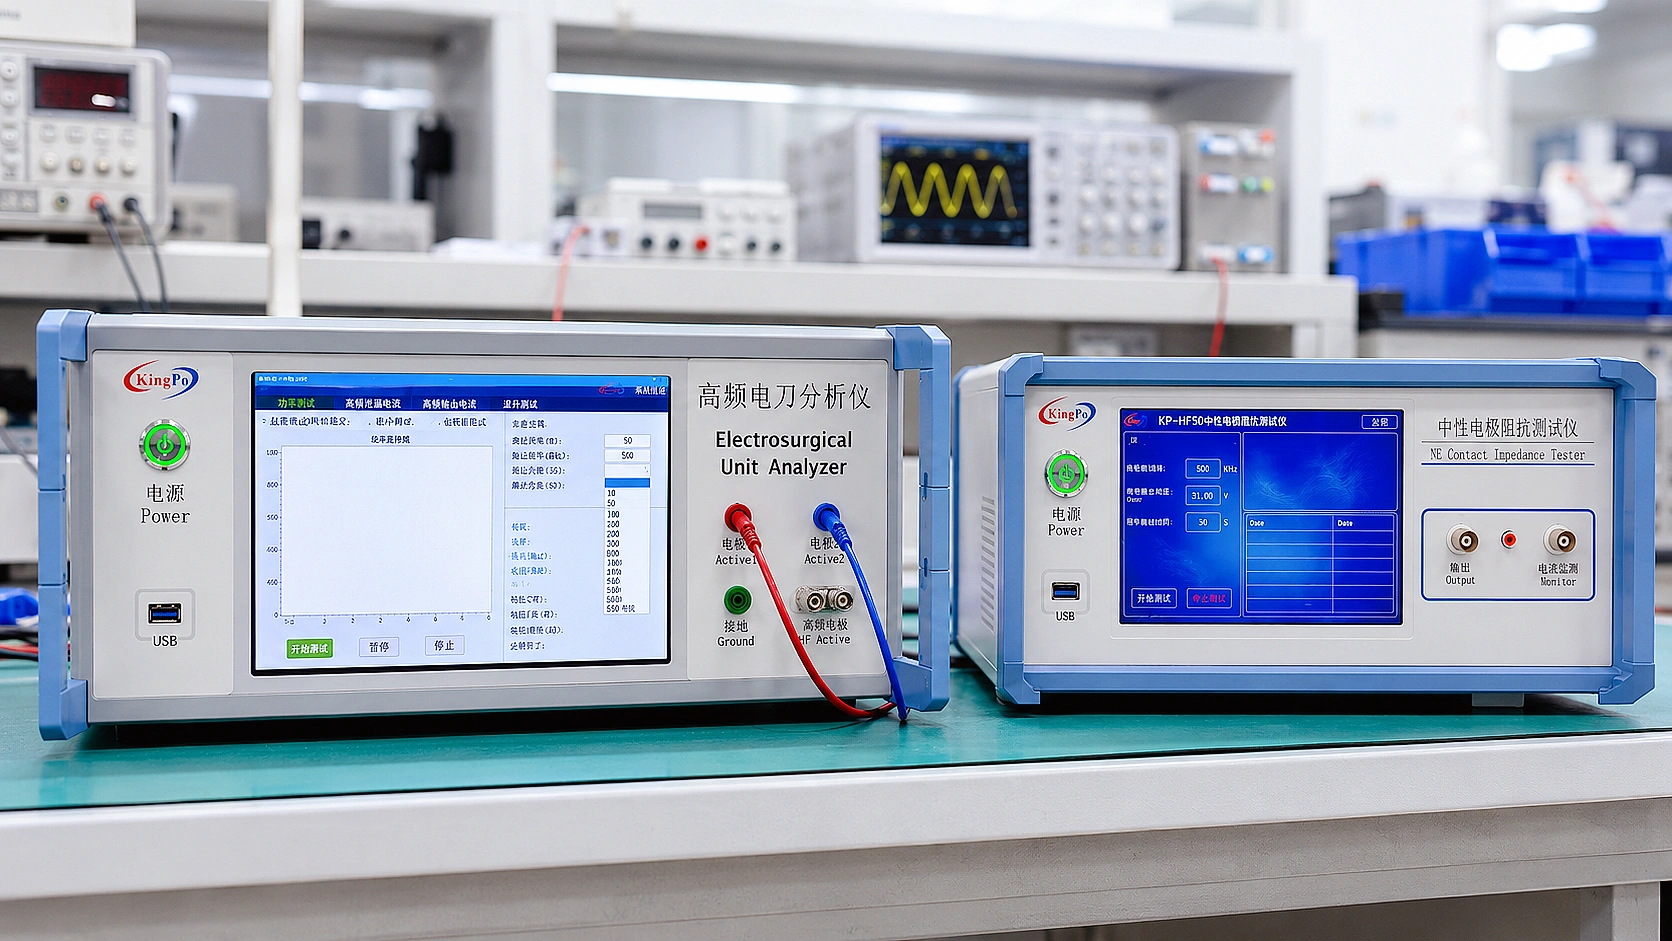
Mapeo de equipos para la seguridad y el rendimiento de las unidades electroquirúrgicas, incluyendo el analizador de alta frecuencia KP-8850 y soluciones de prueba de electrodos neutros.
Consulte la guía de equipos IEC 60601-2-2 →
Revisar el analizador ESU KP-8850 →
Electrocardiograma y pruebas de desfibrilación
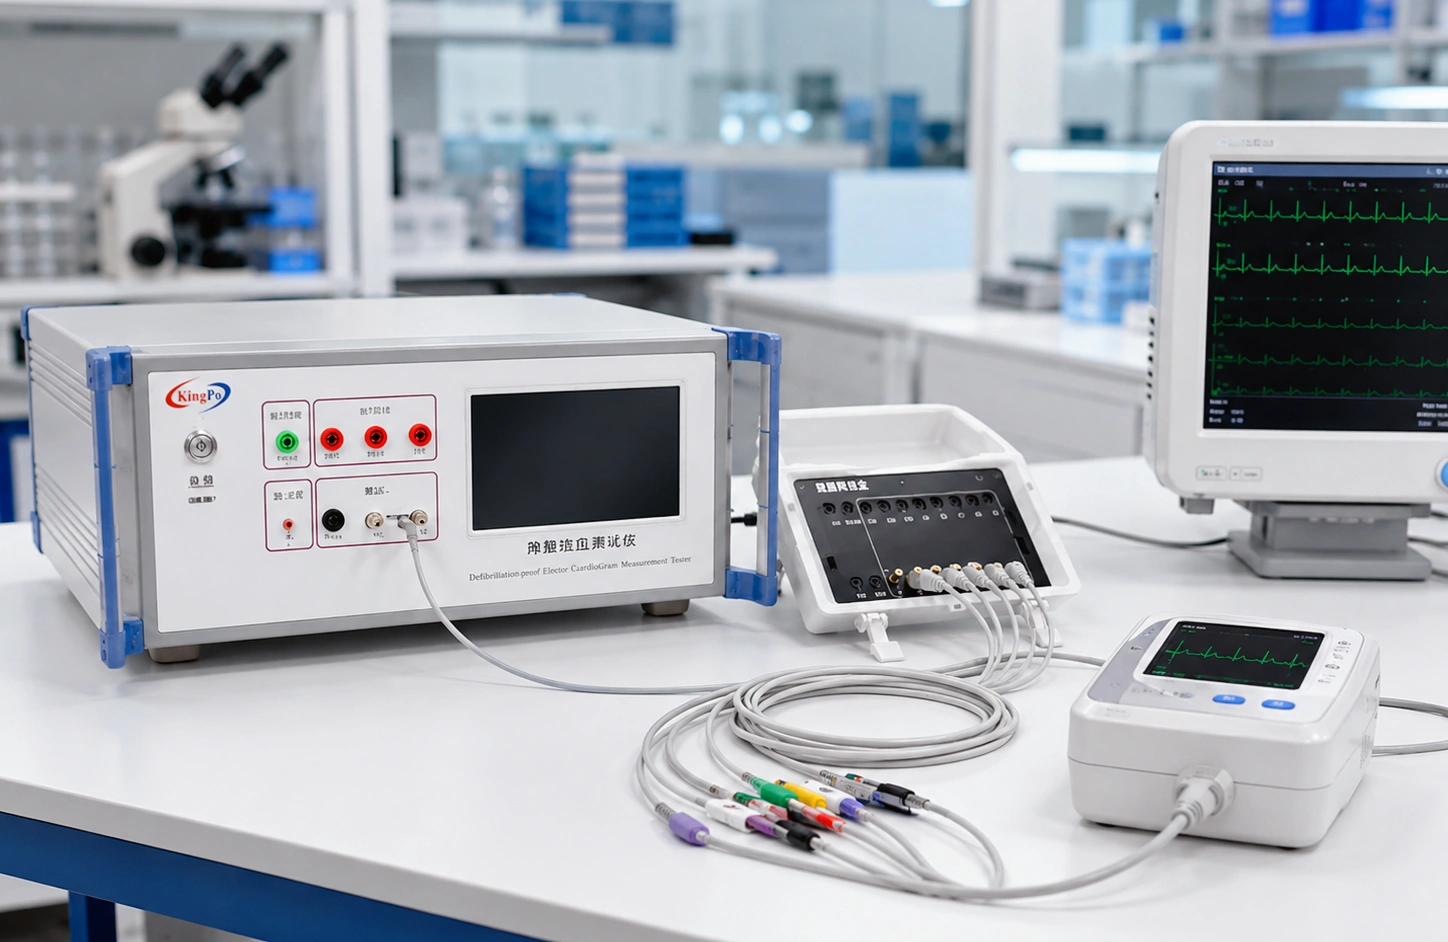
Sistemas para la evaluación del rendimiento de electrodos de ECG desechables y pruebas de efecto o energía de desfibrilación, seleccionados de acuerdo con la norma y cláusula aplicables.
Probador de rendimiento de electrodos de ECG →
Probador de efecto y energía de desfibrilación →
Verificación de conectores según la norma ISO 80369
Calibradores Luer, conectores de referencia del Anexo C y soporte para pruebas relacionadas con la norma ISO 80369-20 para la verificación de conectores médicos de pequeño diámetro.
Lista de verificación para la adquisición de equipos de pruebas médicas
- ¿Qué edición estándar y enmiendas exactas se aplican?
- ¿La referencia está armonizada según el Reglamento de Dispositivos Médicos (MDR) o el Reglamento de Dispositivos Médicos para Diagnóstico In Vitro (IVDR)?
- ¿Qué cláusulas se aplican al dispositivo?
- ¿Qué rangos, precisión e incertidumbre se requieren?
- ¿Se requieren dispositivos o accesorios de referencia especiales?
- ¿Es necesaria la calibración acreditada según la norma ISO/IEC 17025?
- ¿El sistema debe exportar datos o conectarse a un LIMS?
- ¿Se requiere automatización o pruebas no supervisadas?
- ¿El equipo es para pruebas de I+D o para ensayos de tipo formales?
- ¿Ha sido revisada la configuración completa por el laboratorio responsable?
Conclusión
La actualización de las normas armonizadas del Reglamento UE sobre dispositivos médicos (MDR) de 2026, en virtud de la Decisión 2026/1231, es amplia e incluye las normas EN 60601-1:2006/A13:2024, EN IEC 60601-2-83:2020/A1:2025, múltiples referencias a la norma EN ISO 10993, la norma EN ISO 15223-1:2021/A1:2025 y normas para varios sectores adicionales de dispositivos médicos.
La Decisión 2026/1313 es más específica y actualiza la referencia armonizada del IVDR para la norma EN ISO 15223-1:2021/A1:2025. Los fabricantes deben realizar una revisión exhaustiva de las normas, las pruebas de verificación, el etiquetado, la gestión de riesgos y la capacidad del laboratorio antes de decidir si se requieren nuevas pruebas o equipos.
Preguntas frecuentes sobre las normas armonizadas del Reglamento UE sobre dispositivos médicos (EU MDR) de 2026.
Fuentes oficiales
¿Necesita una propuesta basada en cláusulas para las normas armonizadas del Reglamento de Dispositivos Médicos de la UE de 2026?
Envíe a KingPo la norma aplicable, el número de cláusula, el tipo de dispositivo, un dibujo de muestra, el rango requerido, las necesidades de automatización y las expectativas de calibración. Nuestro equipo de ingeniería revisará la configuración completa de la prueba antes de elaborar un presupuesto.
Aviso de conformidad: Este artículo es una descripción técnica general y no sustituye al Reglamento de Dispositivos Médicos (MDR), al Reglamento de Dispositivos Médicos para Diagnóstico In Vitro (IVDR), a las normas armonizadas, a las instrucciones del organismo notificado ni al asesoramiento jurídico. Utilice siempre la edición oficial de la norma y los requisitos aplicables al dispositivo específico y al proyecto de evaluación de la conformidad.